ROH chez le chien :
comprendre ce que l’ADN révèle vraiment sur la consanguinité
Les ROH chez le chien montrent ce qu’un taux de consanguinité ne révèle pas.
Le taux de consanguinité pedigree reste utile, mais il s’appuie sur la généalogie, pas sur l’ADN.
Le taux de consanguinité génétique regarde l’ADN, mais il ne dit pas comment l’homozygotie se répartit dans le génome.
Avant un mariage ou pour évaluer l’intérêt d’un reproducteur, l’éleveur doit donc tenir compte des ROH.
L'essentiel à garder en tête
Un chiffre peut sembler rassurant. C’est vrai pour le taux de consanguinité pedigree, mais c’est aussi vrai, dans une certaine mesure, pour le taux de consanguinité génétique. Le premier part de la généalogie. Le second regarde l’ADN réel. Pourtant, aucun des deux ne suffit à lui seul pour comprendre comment la consanguinité est organisée dans le génome.
Le problème commence quand un pourcentage devient l’arbitre unique. Le pedigree peut sous-estimer une consanguinité ancienne ou mal documentée. Et un taux génétique global, même plus proche de la réalité biologique, ne dit pas si l’homozygotie est diffuse, fragmentée ou concentrée dans plusieurs longs segments.
La solution n’est donc ni d’abandonner le pedigree, ni de remplacer un chiffre par un autre. Il faut passer à une lecture plus précise : les ROH montrent où se trouvent les zones homozygotes, quelle est leur longueur, et ce qu’elles suggèrent sur l’histoire récente ou ancienne de la consanguinité.
Ce que vous allez comprendre ici est simple : le pedigree ouvre la lecture, le taux de consanguinité génétique l’améliore, mais les ROH la rendent vraiment interprétable. C’est ce passage du chiffre à la structure qui change le niveau d’analyse.
Pourquoi le pedigree ne raconte pas toute l’histoire
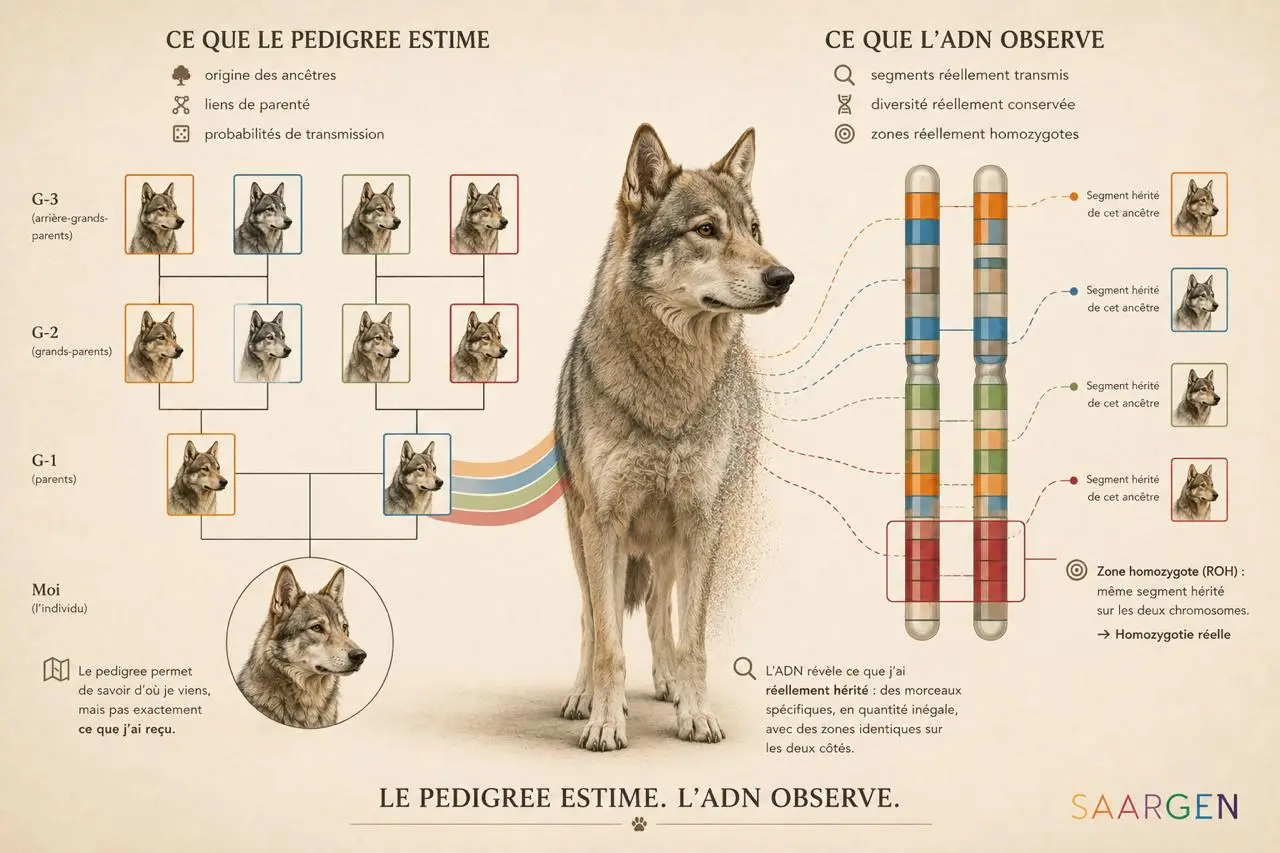
Quand on parle de consanguinité chez le chien, on pense souvent d’abord au pedigree. C’est logique. Le pedigree permet de lire les ancêtres communs, de comparer des mariages et d’obtenir une première estimation.
Mais cette lecture a une limite : le pedigree décrit une probabilité généalogique. Il ne regarde pas directement l’ADN du chien. Autrement dit, il estime ce que l’on peut attendre à partir de la généalogie et non pas ce qui a réellement été transmis dans le génome (Kardos et al., 2015).
Et cette limite devient décisive dès qu’on veut aller plus loin. La recombinaison génétique remanie l’ADN à chaque génération. Donc deux chiens issus d'une même portée ont une distribution allélique différente. Voilà pourquoi un même coefficient calculé depuis un pedigree ne garantit pas une même consanguinité génétique réelle (Knief et al., 2017).
Pourquoi le taux de consanguinité génétique ne suffit pas non plus
Regarder l’ADN est déjà un progrès net par rapport au pedigree seul. Un taux de consanguinité génétique repose sur ce qui est réellement observé dans le génome du chien. Il n’est donc pas limité de la même manière par la profondeur du pedigree ou par l’absence d’ancêtres communs visibles dans la généalogie récente.
Mais ce progrès ne règle pas tout. Car là encore, on résume une réalité complexe en un seul chiffre. Or l’homozygotie n’est pas répartie uniformément dans le génome : elle peut être diffuse, fragmentée, ou au contraire concentrée sur plusieurs longues portions chromosomiques.
Autrement dit, deux chiens peuvent afficher un taux de consanguinité génétique proche sans présenter la même structure génétique. L’un peut porter surtout des segments courts. L’autre peut concentrer plusieurs longs ROH sur certaines régions du génome. Pourtant, ces deux profils n’impliquent pas le même niveau de vigilance pour l’éleveur.
C’est précisément pour cela que les ROH deviennent nécessaires. Ils complètent le taux de consanguinité pedigree et le taux de consanguinité génétique, en montrant comment l’homozygotie est organisée dans le génome, et pas seulement combien elle représente au total.
Qu’est-ce qu’un ROH chez le chien, concrètement ?
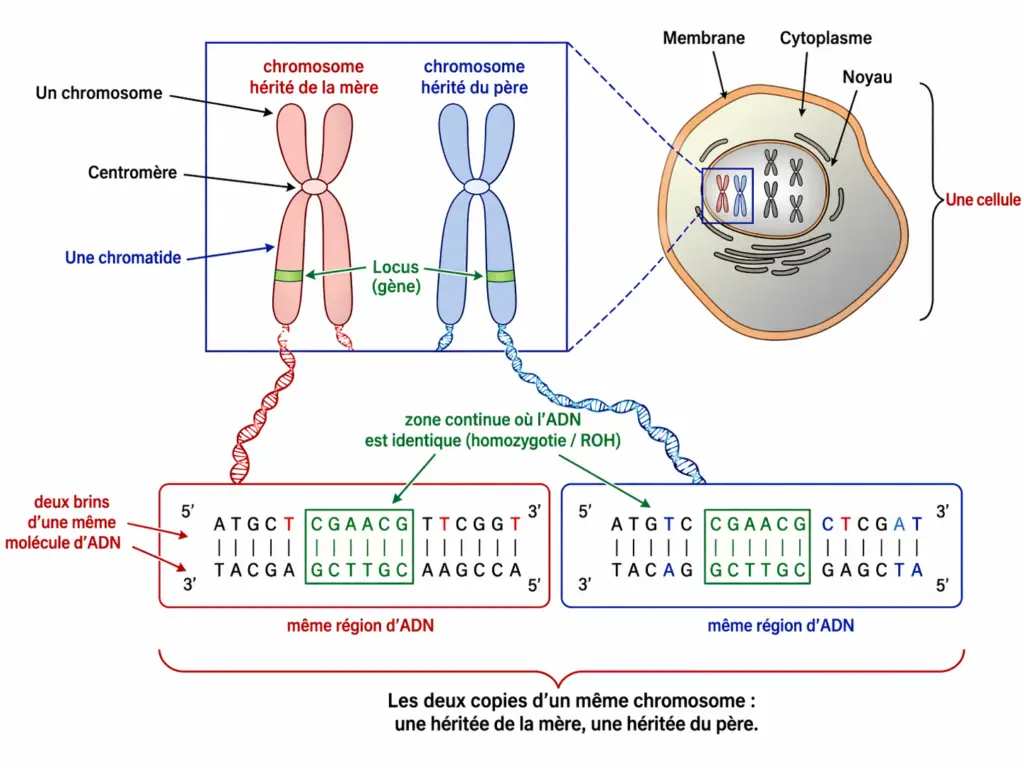
Un ROH, (de l‘anglais ‘Run of Homozygosity’) correspond à un segment continu d’homozygotie. C’est un segment continu d’ADN identique sur les deux chromosomes homologues.
Concrètement, chaque chien possède deux copies de son génome : une héritée du père, l’autre de la mère. Quand ces deux copies sont identiques sur une portion suffisamment longue d’un chromosome, on observe un ROH.
Ce point est essentiel. Il ne s’agit pas d’une homozygotie ponctuelle sur un seul locus. Il s’agit d’un bloc entier. Et plus ce bloc est long, plus il devient informatif sur l’histoire de la consanguinité du chien.
Les laboratoires repèrent ces segments grâce à des milliers de marqueurs SNP répartis sur le génome. Il n’est donc pas nécessaire de séquencer tout l’ADN pour détecter cette structure, à condition que la densité des marqueurs soit suffisante et que la méthode d’appel des ROH soit cohérente (Meyermans et al., 2020).
Cette image montre une cartographie simplifiée des ROH le long des paires de chromosomes d’un chien-loup de Saarloos.
Chaque barre grise représente la portion de la paire de chromosomes couverte par les marqueurs génétiques analysés.
Dans ces barres grises, figurent des zones oranges ; elles correspondent aux ROHs détectés dans ces régions, c’est-à-dire à des portions du génome où les deux copies d’ADN héritées du père et de la mère sont identiques sur une certaine longueur.
Plus ces zones oranges sont nombreuses et étendues, plus une part importante du génome analysé est homozygote.
Ici, elles occupent une grande partie de nombreuses régions chromosomiques, ce qui est cohérent avec le taux de consanguinité génétique élevé de 43 % indiqué sous le graphique.
Cette représentation permet donc de voir immédiatement ce qu’un simple pourcentage ne montre pas : où se situe l’homozygotie dans les régions analysées du génome et comment elle se répartit d’un chromosome à l’autre.
ROH chez le chien de race : des profils génétiques très différents
Nous utilisons les ROH pour mieux comprendre la consanguinité d’un chien. Mais leur représentation sur l’ensemble des chromosomes permet aussi de visualiser à quel point son génome est homogénéisé.
Comparons par exemple, les cartographies des ROH simplifiées ci-dessous, de deux chiens appartenant chacun à une race reconnue.
Chez le premier, de nombreux chromosomes sont parcourus par des segments d’homozygotie, dont plusieurs sont longs.
Chez le second, ces segments sont beaucoup moins nombreux et occupent une fraction bien plus faible du génome.
La différence saute alors aux yeux.
Le premier chien possède de nombreuses régions où les deux copies de ses chromosomes sont identiques sur de grandes longueurs.
Le second conserve au contraire davantage de régions où les copies paternelle et maternelle diffèrent. Son génome présente donc moins d’homozygotie étendue.
Cette comparaison montre surtout qu’un faible niveau de ROH n’est pas réservé aux chiens issus de races mixtes.
Certains chiens appartenant à des races établies peuvent eux aussi conserver une homozygotie relativement faible et une diversité génomique individuelle intéressante.
Cela dépend de l’histoire de la race, de la taille et de la structure de sa population, des goulots d’étranglement qu’elle a traversés, du nombre de fondateurs et des pratiques de sélection appliquées au fil des générations.
Les ROH permettent ainsi de dépasser une idée trop simple : être un chien de race pure ne signifie pas automatiquement présenter un génome fortement homogénéisé.
Ce qui compte est l’histoire génétique réelle de la population dont le chien est issu.
Pourquoi la recombinaison génétique change la lecture
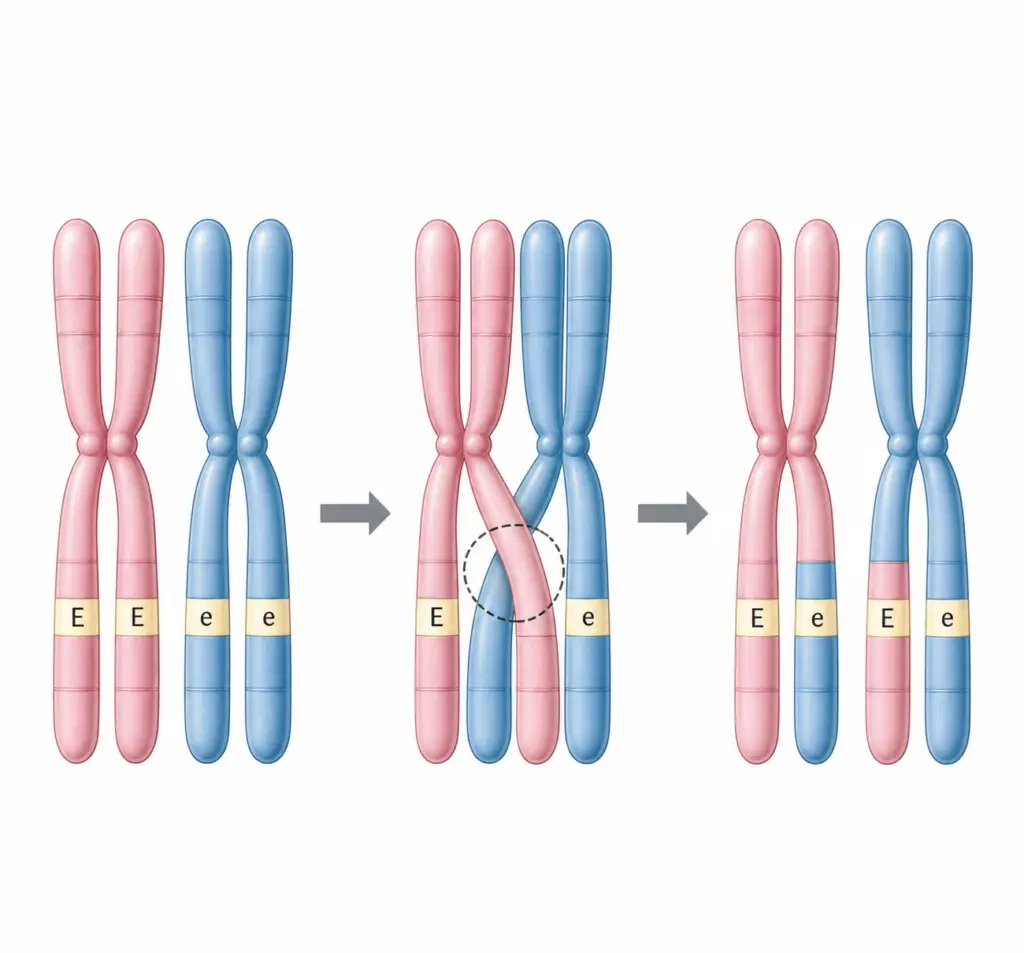
Contrairement à ce que l’on pourrait croire, les chromosomes ne se transmettent pas comme des blocs intacts de génération en génération.
Lors de la formation des gamètes, les chromosomes parentaux échangent des segments. Cette recombinaison fragmente progressivement les portions héritées d’ancêtres communs. Donc, plus un segment a traversé de générations, plus il a eu de chances d’être coupé et fragmenté en segments plus petits (Knief et al., 2017).
Par conséquent, la longueur d’un ROH donne un indice sur l’ancienneté probable de l’homozygotie observée.
Les segments longs renvoient plus souvent à une consanguinité récente. Les segments plus courts renvoient plus souvent à une histoire plus ancienne ou à une homogénéité diffuse dans la population ou bien encore à des traits sous sélection dans la race (Sumreddee et al., 2020).
ROH chez le chien : comment lire les segments courts, moyens et longs
Tous les ROH ne racontent donc pas la même chose. Les ROH les plus longs correspondent plus souvent à des segments identiques par descendance, ou IBD (Identity by Descent), c’est-à-dire hérités d’un ancêtre commun relativement récent.
À l’inverse, les ROH courts sont souvent plus anciens ou plus ambigus. Ils peuvent refléter une homogénéité accumulée dans la race ou des régions rendues fréquentes par la sélection de certains traits phénotypiques. On parle alors plus volontiers d’IBS (Identity by State), c’est-à-dire identiques par état, même si la frontière n’est pas absolue.
En pratique, on utilise souvent des repères simples :
- ROH courts en dessous de 2.5 Mb
- ROH moyens entre 2,5 et 5 Mb
- ROH longs au-delà de 5 Mb.
Mb signifie mégabase, soit un million de bases d’ADN. Ce sont des repères utiles et non pas des lois universelles, car ils dépendent aussi de la densité des marqueurs SNP utilisés pour les repérer et des paramètres retenus pour l’analyse (Meyermans et al., 2020).
ROH : quels repères en nombre de générations
La longueur d’un ROH peut donner un ordre de grandeur sur l’ancienneté probable de l’homozygotie observée. Ce ne sont pas des équivalences exactes, mais des repères de lecture utiles pour relier la taille d’un segment à une profondeur généalogique approximative.
Plus un segment d'homozygotie est long, plus il a de chances d’être récent.
ROH ≥ 1,5 Mb : peut renvoyer à une homozygotie relativement ancienne, de l’ordre d’une cinquantaine de générations. Cela montre aussi qu’une partie de l’homozygotie visible dans l’ADN peut remonter bien au-delà de la profondeur habituelle des pedigrees utilisés en élevage.
ROH ≥ 5 Mb : évoque une homozygotie plus récente, de l’ordre d’une dizaine de générations
ROH ≥ 10 Mb : suggère une homozygotie très récente, autour de cinq générations
Repères indicatifs : ces ordres de grandeur restent approximatifs. Ils servent à situer l’ancienneté probable d’un segment, pas à convertir exactement des Mb en nombre de générations.
Les trois cartographies simplifiées des ROH décrivent le même chien B dont le taux de consanguinité n'est que de 3%.
Seul le seuil d’affichage des ROH change, pas l’histoire génétique du chien.
- À ≥1,5Mb, on observe 20 segments pour 71,10Mb au total. A ce seuil d'affichage, nous sommes face à "la carte d'identité génétique du chien".
- À ≥ 5Mb, on observe 4 segments pour 32,21 Mb au total. A ce seuil d'affichage, nous observons une homozygotie plus récente.
- À ≥10 Mb, on observe 1 segment, pour 13,93 Mb au total. A ce seuil d'affichage, nous sommes face à une consanguinité très récente.
Note : ce long segment d'homozygotie apparait bien entendu sur les trois cartographies. Seuls les plus petits ROH disparaissent au fur et à mesure que l'on monte le seuil d'affichage.
Plus le seuil est élevé et plus on observe la consanguinité récente ; celle qui n'a pas encore eu le temps d'être fragmentée en plus petits segments par l'action de la recombinaison génétique qui se produit à chaque génération, au moment de la méiose.
Le long segment visible au seuil d'affichage ≥ à 10Mb, justifie de regarder l’ascendance commune sur un pedigree et l’histoire récente des ancêtres.
Pour autant, ce segment long ne désigne pas un ancêtre particulier et ne permet pas d’affirmer qu’un segment provient d’une génération précise.
Un ancêtre répété dans un pedigree reste une information généalogique utile. Relier un ROH donné à cet ancêtre demanderait des données familiales et une analyse de transmission adaptées.
ROH longs chez le chien : pourquoi ils méritent une attention particulière
Pour un éleveur, tous les ROH n’ont pas le même poids décisionnel. Les ROH longs méritent une attention particulière, car ils traduisent une perte de diversité plus récente et plus concentrée sur certaines portions du génome.
De plus, chez le chien, Sams et Boyko ont observé plus de 678 génotypes récessifs délétères homozygotes répartis sur 29 loci. Leur résultat est particulièrement parlant : 90 % de ces génotypes chevauchaient un ROH. La plupart étaient contenus dans des ROH de plus de 5 Mb, même si 14 % apparaissaient aussi dans des ROH courts de 0,5 à 2,5 Mb (Sams & Boyko, 2019).
Mais il faut rester rigoureux.
Un ROH long n’annonce pas à lui seul une maladie. Il signale surtout une zone de vigilance, parce qu’il augmente la probabilité de reconcentrer les mêmes variants récessifs sur les deux chromosomes.
Profils de ROH chez le chien : comment un même taux de consanguinité peut masquer des différences
Prenons en exemple deux mâles de la même race, affichant un taux de consanguinité génétique quasi identique. A première vue, on pourrait croire qu’ils présentent le même profil sans analyse ROH. Alors qu'en fait, on pourrait constater que l’un porterait plusieurs ROH longs concentrés sur certaines régions du génome, alors que l’autre montrerait surtout des segments plus courts et plus fragmentés.
Et cette différence compte !
Dans le premier cas, la perte de diversité est plus concentrée et plus récente. Dans le second, l’homozygotie est plus diffuse.
Le pourcentage global peut sembler comparable, mais la structure génétique ne l’est pas.
Autrement dit, la question n’est plus seulement « combien ? » comme l’annonce un taux de consanguinité mais aussi « où ? » et « sous quelle forme ? ».
C’est précisément là que les ROH complètent utilement un taux de consanguinité génétique.
Les deux cartographies ci-dessus sont celles de deux mâles reproducteurs. Deux chiens-loups de Saarloos, affichant tous les deux un COI SaarGen similaire de 30 %.
À première vue, au regard seulement de leurs taux de consanguinité identique, on pourrait croire que leurs profils sont semblables. Et pourtant !
L'un présente 15 ROH pour une longueur totale de 293,88Mb.
L'autre présente 25 ROH pour une longueur totale de 410,50Mb.
De plus, ces segments ne se répartissent pas de la même manière le long des chromosomes.
Les taux de consanguinité des deux mâles sont proches, mais leurs structures génétiques ne le sont pas. Autrement dit, la question n’est plus seulement « combien ? », mais aussi « où ? » et « sous quelle forme ? ».
Il faut aussi regarder la longueur totale et la taille de chaque segment : un chien qui porte moins de ROH peut néanmoins en porter de plus longs. Le nombre seul ne suffit donc pas à départager deux reproducteurs.
Ces deux chiens n'impliquent pas le même degré de vigilance de l'éleveur. Notamment lorsqu'il se mettra en recherche d'une femelle pour une future portée. Il s'agira alors de ne pas reconcentrer les mêmes variants récessifs se trouvant sur les chromosomes des futurs parents.
Dans une race fermée, pourquoi le problème devient collectif
Dans une race fermée, la consanguinité n’est pas seulement la conséquence de quelques accouplements rapprochés. Elle devient progressivement une propriété de la population elle-même.
Les mêmes lignées reviennent, certains reproducteurs pèsent davantage que d’autres, et les options disponibles se réduisent. Donc, même avec de bonnes intentions, l’éleveur peut se retrouver à choisir entre des chiens déjà fortement apparentés.
Le chien-loup de Saarloos illustre bien cette contrainte.
Dans une population étroite, il ne s’agit plus de savoir si un mariage paraît acceptable sur le pedigree. Il faut aussi se demander quelle diversité reste disponible, quels segments homozygotes persistent et comment éviter que la même structure se reconcentre encore (Bannasch et al., 2021).
Pourquoi les ROH chez le chien comptent dans le choix des futures combinaisons
Pour l’éleveur, la question devient alors très concrète : que peuvent réellement apporter les ROH au moment de réfléchir à une future combinaison ?
D’abord, ils permettent d’aller plus loin qu’un simple pourcentage global.
Deux chiens peuvent paraître acceptables sur le pedigree et engendrer une portée au taux de consanguinité génétique satisfaisant, mais présenter des longs ROH sur des régions proches ou superposées. Ce type de recouvrement ne signifie pas automatiquement qu’un problème clinique apparaîtra. Cependant, il constitue un signal de vigilance.
Ensuite, cette lecture aide à raisonner la complémentarité.
L’enjeu n’est pas de chercher un chien « sans ROH », ce qui n’a pas de sens dans une population fermée. L’enjeu est de limiter autant que possible la re-concentration des mêmes longs segments homozygotes et de hiérarchiser les combinaisons avec plus de finesse.
Enfin, les ROH obligent à quitter un raisonnement trop confortable. Un mariage peut sembler bon sur le papier mais rester discutable si les deux profils reconcentrent les mêmes zones déjà très homogènes.
En respectant ce nouveau degré d'attention, nous contribuons à faire baisser la consanguinité globale plus efficacement.
Voilà pourquoi les ROH comptent aussi avant la portée, pas seulement après.
Les deux cartographies ci-dessus montrent la distribution des ROH ≥10 Mb d’un mâle et d’une femelle sélectionnés pour une future saillie. A la lecture des cartographies, il semble que des ROH se trouvent dans les mêmes régions sur différents chromosomes. Parfois partiellement et parfois totalement.
Les segments qui partagent les mêmes positions sont d'abord mis en couleur orange afin d'alerter des régions ROH partagées.
Ainsi, la première cartographie indique que 4 régions ROH (couleur orange) partagent les mêmes régions sur les mêmes chromosomes.
Puis, la deuxième cartographie renseigne sur la version de ces régions ROH ; en plus de partager les mêmes positions, ont-elles les mêmes versions alléliques ?
Dans cet exemple, quatre portions ≥ à 10 Mb sont identifiées en couleur rouge, avec les mêmes allèles homozygotes à tous les marqueurs communs renseignés.
Note : si les deux parents portent le même allèle en deux copies à un même marqueur, leur chiot recevra lui aussi deux copies de cet allèle à cette position.
C’est ce qui rend cette lecture utile avant la saillie.
Cela ne signifie pas qu’une maladie apparaîtra, ni que chaque base d’ADN de la région est connue. L’enjeu est de repérer les régions où la combinaison conserve une même homozygotie, pour compléter les autres informations utilisées dans le choix des reproducteurs.
Ce qu’une approche comme SaarGen cherche à corriger
Dans un programme de sauvegarde, cette logique ne peut pas rester au stade d’une lecture ponctuelle de quelques combinaisons. Elle doit s’inscrire dans une stratégie de population.
Faire baisser un pourcentage théorique ne suffit pas toujours. Une population peut afficher une amélioration apparente tout en conservant une structure d’homozygotie défavorable. Le vrai sujet est donc moins le chiffre seul que la manière dont les segments se maintiennent, se fragmentent ou se renouvellent dans le temps.
Une approche comme SaarGen vise précisément à raisonner à ce niveau. Il ne s’agit pas seulement d’obtenir un pedigree plus rassurant, mais de réintroduire de la variation génétique utile, de fragmenter progressivement les longs ROH et de restaurer une diversité plus fonctionnelle dans la population.
Dans cette logique, la lecture des profils individuels repose sur plusieurs éléments complémentaires : structure des ROH, superposition des longs ROH dans les futures combinaisons, diversité disponible, santé, tempérament, type et objectifs de population.
Les ROH ne deviennent donc pas un outil de décision unique.
Ils deviennent un critère important dans une méthode plus robuste.
Conclusion : ce qu’il faut retenir
Le taux de consanguinité pedigree reste utile pour lire la généalogie.
Le taux de consanguinité génétique va plus loin, car il regarde l’ADN réellement observé.
Mais aucun de ces chiffres ne suffit à lui seul pour comprendre comment l’homozygotie est organisée dans le génome.
Le bénéfice pour l’éleveur est clair : ne plus raisonner seulement sur un pourcentage, mais sur une structure.
Les ROH montrent où se trouvent les zones homozygotes, quelle est leur longueur et pourquoi certaines combinaisons méritent plus de vigilance que d’autres.
Donc, avant de juger un mariage ou un reproducteur, ne vous arrêtez ni au pedigree seul ni à un taux de consanguinité génétique. Regardez aussi les ROH, leur répartition et leur éventuelle superposition.
Le pedigree ouvre.
Le taux génétique affine.
Les ROH rendent la lecture vraiment utile.
Questions fréquemment posées
Sources
Références scientifiques
Les sources ci-dessous ont été utilisées pour la rédaction de cet article.
Les liens redirigeant directement vers les sites concernés sont intégrés dans le corps de texte de l'article.
1- Bannasch, D., et al. (2021). The effect of inbreeding, body size and morphology on health in dog breeds. Canine Medicine and Genetics, 8(1), 12.
2- Kardos, M., Luikart, G., & Allendorf, F. W. (2015). Measuring individual inbreeding in the age of genomics: marker-based measures are better than pedigrees. Heredity, 115(1), 63-72.
3- Knief, U., Kempenaers, B., & Forstmeier, W. (2017). Meiotic recombination shapes precision of pedigree- and marker-based estimates of inbreeding. Heredity, 118(3), 239-248.
4- Meyermans, R., Gorssen, W., Buys, N., et al. (2020). How to study runs of homozygosity using PLINK? BMC Genomics, 21, 94.
5- Sams, A. J., & Boyko, A. R. (2019). Fine-Scale Resolution of Runs of Homozygosity Reveal Patterns of Inbreeding and Substantial Overlap with Recessive Disease Genotypes in Domestic Dogs. G3, 9(1), 117-123.
6- Sumreddee, P., et al. (2020). Runs of homozygosity and analysis of inbreeding depression. Journal of Animal Science, 98(12), skaa361.